
为什么同一个样品,不同人测得XRD不一样?
XRD与晶粒取向有何关联
X射线照射晶体时,原子中的电子产生散射;周期排列使特定方向的散射波相干叠加,形成布拉格衍射峰。
常规XRD图谱以衍射角2θ为横轴,纵轴为探测计数、计数率或归一化强度。一条曲线记录的是指定实验条件下的散射响应,其中还含有样品环境与探测器的贡献。
形成粉末图谱,需要照射体积内有足够多、朝向不同的晶粒。同一晶面族的衍射可组成德拜—谢乐环;
晶粒太少时,环上出现离散亮斑,具有择优取向时,强度又沿环分布不均。换一批颗粒或改变它们的朝向,参与某个反射的晶粒数量就会改变。
图1. 单晶、不同晶域数及不同取向分布对应的模拟衍射图样、取向分布与角相关函数。DOI:10.1107/S1600576725004728
晶粒决定哪些反射得到采样,反射所在角度则受布拉格关系2d sinθ=λ约束,其中d为对应晶面间距,λ为波长。
相同d在不同波长下对应不同2θ;例如换用不同靶材,即使晶格没有改变,峰也不会停在同一角度。按各自波长换算为d后,才能比较对应的结构周期。
即使两次测量对应相同d,实测峰形仍包含样品微结构与仪器响应的共同贡献:有限相干域和微应变能够展宽衍射峰,光源谱线、狭缝与探测几何也产生展宽。
样品从瓶中取出以后,取样、装载和光路便开始共同限定最终信号。
测试条件如何改变样品XRD
取样与压样如何改变峰间比例
从同一瓶粉末分别取少量样品时,两份粉末未必包含相同比例的大颗粒和微量组分。
即使组成近似相同,照射区域中的晶粒统计仍可能不同;少数粗晶偶然满足衍射条件,就会使某条峰偏强。
重复取样改变的是实际进入光束的颗粒群体,延长原位置曝光不能增加这批晶粒的取向种类。
增加晶粒数量后,压样动作仍会改变它们的朝向。片状颗粒容易平铺,针状颗粒容易沿某些方向排列,形成与装样方式有关的择优取向;
同一物相因此可有不同峰强比。黄铁矿精矿中的片状钠长石就对装载方式敏感,顶部装载与侧装载能够增强不同的反射组。
图2. 黄铁矿精矿未研磨、手工研磨、油脂装载与球磨7 min后的XRD实测、拟合及相对差值。DOI:10.1107/S1600576722009888
在该精矿中,油脂装载减弱了钠长石的择优取向,但较少的粗颗粒仍使重复图谱存在差异。取向偏倚与晶粒统计不足是两种来源,减弱前者未必消除后者;
样品转动通常能改善采样,却不保证消除片层织构。除了晶粒朝向,装样还改变了粉末表面和光束的几何关系。
样品位置与光学设置如何改变峰位和峰宽
在常规Bragg–Brentano平板反射几何中,粉末表面需要位于规定位置。粉末高出或低于该位置,会产生随衍射角变化的峰移;
近似恒定的零点偏差则来自另一类角度误差。重装样后的峰移可以出现在晶面间距不变时,压得更平与压到正确高度也属于不同要求。
图3. 果糖(110)反射在不同毛细管直径、狭缝宽度及狭缝位置条件下的峰形。DOI:10.1107/S1600576725004728
这种几何影响并不限于平板高度。果糖的毛细管测试中,0.3 mm与0.7 mm管径产生不同峰宽;
0.7 mm毛细管配合偏离正确位置的0.3 mm狭缝,又出现峰位差异。毛细管直径和狭缝位置改变了有效散射区域,其定量关系不同于平板高度误差。
即使散射体积位置正确,入射发散、接收角和单色化方式仍决定仪器分辨率。例如保留Kα双线与仅选取Kα1时,峰形及高角区双线分裂程度不同;
较窄的接收范围也常伴随计数减少。角度采样步长、仪器分辨率和光子计数是不同变量,减小步长不会自动使光学展宽消失。
计数、背景和软件处理如何改变曲线外观
接收的光子更少时,曲线的相对随机波动增大。对独立计数、稳定计数率且计数足够高的泊松近似,相对标准差约为√N;
同样条件下曝光时间增至4倍,平均计数约增至4倍,相对波动约减半。将N除以采集时间得到计数率,只改变单位,不会消除原有统计不确定度。
弱峰的统计不确定度还包含背景计数的贡献。荧光、空气、样品托与毛细管散射都可增加背景;
探测器的能量选择或荧光抑制设置不同,同一样品便可出现不同的峰—背景对比。
扣除背景均值不能消除采集时已经产生的计数波动,弱反射仍可能在高背景中无法分辨。
图4. 相近采集条件下启用与未启用荧光抑制的粉末衍射图谱。DOI:10.1107/S1600576725004728
背景扣除之后,曲线还可能经过平滑和归一化。每条谱除以自身最高峰会丢失绝对强度尺度;平滑会使邻近点相关,过强处理还可能改变窄峰形状。
背景模型若将宽峰的一部分归入背景,峰面积也会减小;这些处理差异发生在同一份原始数据上,与重新测量产生的差异不同。
重复XRD如何判别差异来源
同一份原始数据可以生成不同外观,不同装置也可能为同一种产物记录不同细节。例如LiBH4与CsBH4的机械化学反应产物,在两套原位装置中呈现不同背景和峰宽;
分辨率提高后,原先重叠的反射更易分开。可分辨峰数增加未必对应新增物相,两次实验产物仍可具有相同物相归属。
图5. LiBH4与CsBH4机械化学反应产物在两套原位装置中的衍射图谱。DOI:10.1107/S1600576725004728
要分开仪器宽化与材料宽化,可由同一配置下的峰形标准样确定仪器响应,再拟合待测样品。
若标准样也出现峰位或线宽变化,仪器设置便能解释其中一部分;但单独装载的外标并不经历待测粉末本次的高度和堆积状态,待测样品仍可能保留装样偏差。
这种装样偏差需要与固定位置下的计数波动分开。保持样品不动连续扫描,主要反映计数及仪器随时间的变化;取下重装后再测,才增加装样差异;
重新分样则进一步包含颗粒群体变化。重复结果的离散程度取决于重复到了实验的哪一步,拟合软件给出的单次参数误差通常不包含全部制样波动。
制样改善重复性时,材料本身会不会改变?
为减少制样波动,前述黄铁矿精矿研究比较了不同球磨时间,并在每个时间点测量五个重复样品。
随颗粒细化,物相定量的重复离散总体减小;约7 min、平均颗粒尺寸接近3 μm时,该体系获得较好的重复结果。
这组时间和尺寸取决于精矿组成、球磨条件及所用Co Kα测试,不能移作所有粉末的研磨标准。
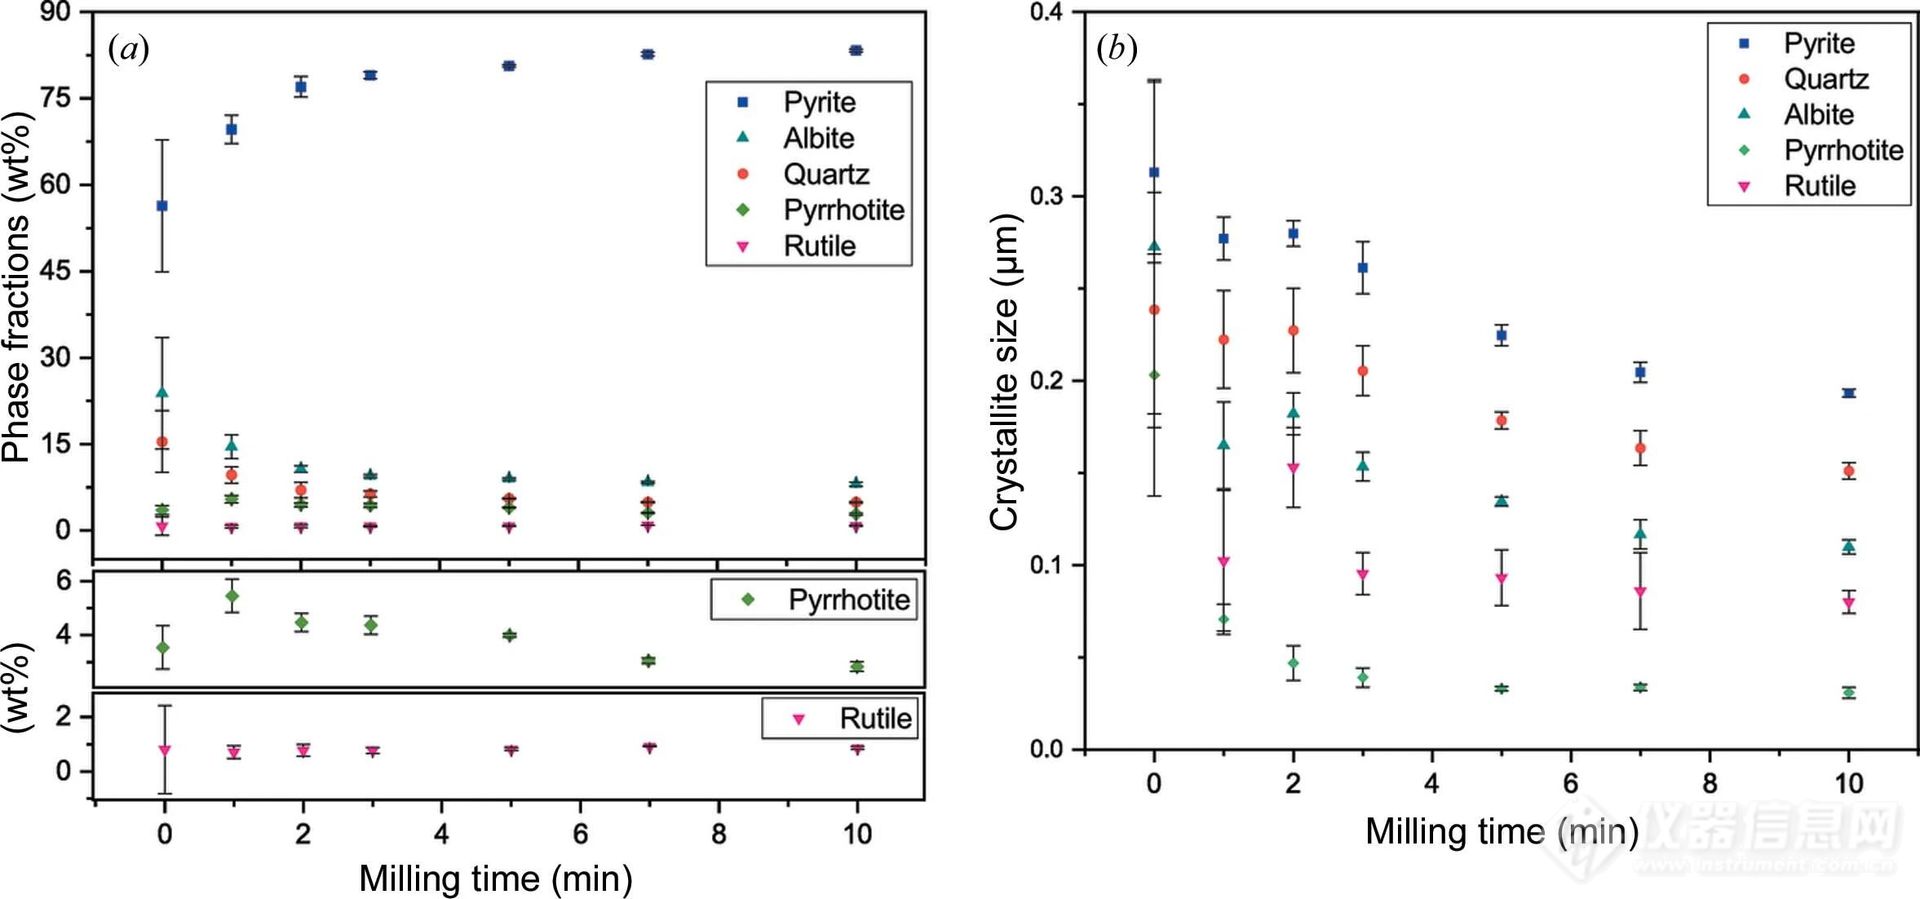
图6. 不同球磨时间下黄铁矿精矿各相的平均质量分数、衍射晶域尺寸及五次重复的离散。DOI:10.1107/S1600576722009888
即使五次精矿测量得到接近的相含量,各相吸收差异仍可引入系统偏差。粗颗粒造成的微吸收会改变各相对总衍射强度的贡献,使相定量结果与独立组成分析出现偏差;
减少颗粒统计波动未必完全消除这种吸收差异。采用相同方式制备的五份粉末,可以保留方向相近的强度偏差。
继续减小颗粒能够减弱微吸收,却可能同时缩短相干衍射域并展宽反射。在该精矿中,磁黄铁矿的宽化尤其突出,多条相邻反射发生重叠;
球磨从7 min延长到10 min后,其相含量拟合的不确定度反而增加。同一份起始材料经过不同研磨历史,参与衍射的晶域与重叠峰形已经发生变化。
文章来源:仪器信息网
- 上一篇:超20家检测机构被责令整改!十字路口,合规底线探寻增长新路径? 2026-11-02
- 下一篇:AI与创新,第二届分析科学与仪器大会(NCASI 2026)在武汉隆重开幕 2026-11-02


